冷冻的保护剂批次验证,并不是看新买的试剂开封之后冻几管,而是确定这批材料不会影响冷冻样本安全性,稳定性以及解冻之后使用的质量。
其验证的对象为冷冻保护剂的具体批次,并非某位捐精者,亦非某家庭能否接受供精
人类的精子库一般会先确认供应商资质,产品名称,批号,有效期,包装完整性及附质量文件等。
对于进口或者特殊用途的材料,需要依据机构采购、验收以及质量管理规定核实来源和合规文件;
这一关未完成,材料即便外观正常,也不能直接入精源处理与冷冻过程。
冷冻的保护剂配方、浓度以及使用条件,必须和人类精子库批准的操作流程相匹配。
有的保护剂为成品,有的需按要求复配或稀释,具体方法不能由操作员临时改变。
复配所使用的水,容器,过滤材料以及标识也需要进行批次记录,因为最终进入冷冻管并不仅仅是商品瓶子中的液体。
经验收合格后,机构将按规定保留材料,并记录温度,位置,领用人,领用时间及剩余量。
这些记录虽然很琐碎,但是出现问题的时候,一定要追溯到哪一个保护剂接触了哪一个冷冻样品。
真正验证一般以平行对照为主。
同一份处理好的精源,会被划分为条件相同的部分,分别使用原批准的批次与待验证的批次。
这样做就是为了将差异尽可能归因在冷冻保护剂上,而非捐精者本身,精液的初始状态,操作人员或者设备的波动。
验证用样本应该代表本机构的实际处理类型,不能只用状态很好的样本证明新批次是有效的。
样本的来源和使用范围以及保存的记录,还要满足知情同意,隐私保护和人类精子库的伦理与质量管理的要求。
如果用捐精者的精源来验证的话,相关信息要标识化,不能将验证记录转化为可识别个人健康的档案。
验证时,冷冻速度,装载方式,冷冻设备,解冻程序及检测时间均按照规定执行。
不可以新批次用一个方法,旧批次用另外一种方法,把结果的差异简单地归到保护剂上。
检测项目受批准技术文件及具体工艺影响,常见关注点为解冻后精子的活动情况,前向运动的表现,存活的情况及样本外观与完整性。
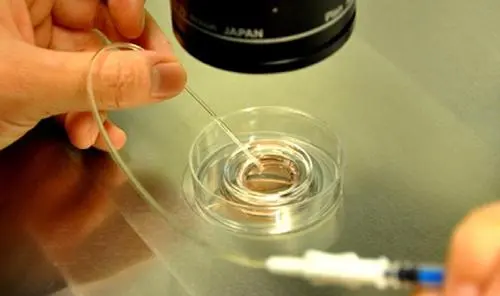
有的机构也会观察冻融之后精子数量的变化,污染风险的指标或者其他与后续的受精使用有关的质量方面的指标。
这些指标并非越多越好,而是要与该人类的精子库工艺风险相匹配。
验证开始之前,应当先写清样本数量,对照方式,检测方法,接受标准及异常处理方法。
接受标准要等结果出来再倒推,否则不是验证,而是在为一个既定的结论提供依据。
检测人员应使用经确认的设备与方法,仪器状态,校准或质控状况也应记录在记录中。
若同一批次重复性差,结果超标,或保存期间包装破损,沉淀异常与标签不一致,则不能仅看一次检测的结果。
问题出在哪里,可能是材料本身,也可能是运输,储存,复配,设备或者人员的衔接。
质量人员要核实原始记录,复查样本及设备状况,判断是否有偏差,污染或者混淆。
在调查结束之前,待验证批次一般应隔离,不可继续作为一般冷冻保护剂。
若该批次已接触到冷冻样本,则需依据机构的偏差与风险评估过程,确定影响范围及是否需对相关样本进行进一步的措施。
验证通过,并不意味着这个批次永远有效。
它只说明在规定的储存条件,规定的工艺以及规定的检测范围内,这批材料达到放行的要求。
材料放行一般需要操作人员,复核人员和质量管理负责人的记录或者签名,具体层次以机构制度及现行规定为准。
放行之后的使用仍然需要接受日常的质量控制,不能因批次的验证通过而不再看解冻之后的实际情况。
在人类的精子库中,冷冻保护剂的批次还要与精源编号,冷冻管编号,操作日期和设备记录保持可追溯的关系。
这与供精管理规定中的双盲,保密,精源使用的上限不是一回事,但都是一套可追溯监管的要求。
而冷冻保护剂的验证也不能理解为对家庭受精的成功率的保证,因为受精的结果受精的质量、受者的情况以及辅助的生殖技术过程等多方面的影响。
普通人在查询人类精子库规范的时候,可以问问机构是否具备精子库资质,是否按照设立审批的范围来开展业务,还有冷冻材料执行批次的验收、验证以及放行的记录。
至于具体的接受标准,检测数值以及内部表单,往往是机构质量的文件,不能以国家的卫生健康委和省级人民政府发布的现行的文件为准。
最有效的判断方法,是看这些冷冻保护剂是否有批号,验收,对照验证,异常处理以及最终放行的痕迹,而不是只听“我们使用的是进口的材料”。
本文仅作为公益健康的科普,不构成医疗建议,任何医疗行为请到卫健委批准的正规医院(人精子库)就诊。